Mein klinischer Ansatz bei ADPKD
Die autosomal-dominante polyzystische Nierenerkrankung ist eine der komplexesten chronischen Erkrankungen, die ich behandle, weil sie nicht nur die Nieren betrifft und bei keinen zwei Patienten gleich verläuft. Meine Rolle als Urologe konzentriert sich vor allem auf urologische Komplikationen – Steinleiden, Obstruktion, Hämaturie, verdächtige Raumforderung –, während die langfristige nephrologische Nachsorge ein zentraler Bestandteil der Betreuung bleibt.
Ziel dieser Seite ist es, ein klares, evidenzbasiertes Bild der Erkrankung zu vermitteln – von der Genetik bis zur modernen Risikostratifizierung –, ohne Gewissheiten zu versprechen, die nicht bestehen, und ohne die individualisierte nephrologische Beurteilung zu ersetzen.
- Klare Abgrenzung der ADPKD von zufälligen einfachen Zysten und von ARPKD.
- Moderne Risikostratifizierung (TKV, Mayo Imaging Classification, Genotyp).
- Zusammenarbeit mit einem Nephrologen für die langfristige Krankheitsbetreuung.
- Rasche Behandlung urologischer Komplikationen, wenn sie auftreten.
Was ist die polyzystische Nierenerkrankung (ADPKD)
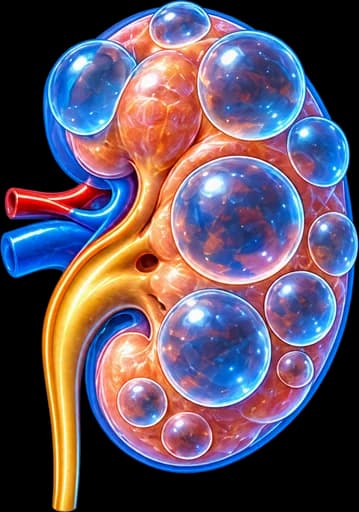
ADPKD ist eine erbliche systemische Erkrankung und nicht einfach „Zysten in den Nieren“.
Es handelt sich um eine erbliche Erkrankung mit fortschreitender Bildung zahlreicher Zysten, die meist beide Nieren betrifft. Im Laufe der Zeit können die Nieren erheblich an Größe zunehmen, und bei ausgewählten Patienten kommt es allmählich zu einem Verlust an funktionsfähigem Parenchym. Die Erkrankung kann auch extrarenale Manifestationen haben, vor allem Leberzysten.
Nicht alle Patienten schreiten mit derselben Geschwindigkeit zur Niereninsuffizienz fort. Es besteht eine erhebliche Variabilität, abhängig von Genotyp, Alter, Bildgebungsbefunden und anderen Faktoren. Sehr früh auf dieser Seite grenzen wir ADPKD auch von der viel selteneren autosomal-rezessiven Form (ARPKD) ab, die vor allem Kinder betrifft und eine andere genetische Grundlage und Erscheinungsform hat (siehe Abschnitt zur Differenzialdiagnose).
Einfache Nierenzysten ≠ ADPKD
Mehrere einfache Nierenzysten bedeuten nicht automatisch eine polyzystische Nierenerkrankung.
Isolierte einfache Zysten sind ein sehr häufiger, altersbedingter Befund, ohne erbliche Grundlage und ohne Auswirkung auf die Nierenfunktion. ADPKD unterscheidet sich, weil sie erblich ist, durch die fortschreitende Entwicklung zahlreicher Zysten gekennzeichnet ist, meist beide Nieren betrifft, zu einer erheblichen Vergrößerung der Nieren führen kann und allmählich die Nierenfunktion beeinträchtigen sowie extrarenale Manifestationen haben kann.
Für die detaillierte Beurteilung einzelner einfacher oder komplexer Zysten, die Bosniak-Klassifikation und die Behandlung einer symptomatischen einfachen Zyste siehe unsere Seite zur Einfachen Nierenzyste.
Welche Gene verursachen ADPKD?
Die meisten Fälle von ADPKD sind mit pathogenen Varianten in zwei Hauptgenen assoziiert:
PKD1
Das am häufigsten betroffene Gen, das für Polyzystin-1 kodiert.
PKD2
Seltener betroffen, kodiert für Polyzystin-2.
Die moderne Genetik beschränkt sich nicht nur auf diese beiden Gene – es wurden auch andere, seltenere Gene identifiziert, die mit ADPKD oder ADPKD-ähnlichen Phänotypen assoziiert sind, insbesondere bei Familien ohne nachweisbare PKD1/PKD2-Variante.
Der Genotyp kann mit unterschiedlichem Schweregrad der Erkrankung zusammenhängen (z. B. neigen bestimmte PKD1-Varianten zu einer rascheren Progression im Vergleich zu PKD2), sagt aber den Verlauf bei einem einzelnen Patienten nicht mit absoluter Sicherheit voraus. Das klinische Bild jeder Person wird individuell beurteilt.
Was bedeutet „autosomal-dominante“ Vererbung?
Ein betroffener Elternteil kann die pathogene Variante an jedes seiner Kinder weitergeben. Jede Schwangerschaft ist ein unabhängiges Ereignis hinsichtlich der Übertragungswahrscheinlichkeit – das Ergebnis bei einem Kind beeinflusst nicht die Wahrscheinlichkeit für das nächste.
Wenn zwei Kinder einer Familie die Erkrankung nicht geerbt haben, bedeutet das nicht, dass das nächste Kind sie zwangsläufig haben wird – jede Schwangerschaft wird unabhängig beurteilt, geleitet durch genetische Beratung.
Familienanamnese
Eine starke Familienanamnese für ADPKD erhöht den klinischen Verdacht erheblich und erleichtert die Diagnose bei Verwandten ersten Grades.
Das Fehlen einer bekannten Familienanamnese schließt ADPKD nicht aus, aufgrund möglicher De-novo-(neuer) Varianten, nicht diagnostizierter oder mild betroffener Verwandter, oder unvollständiger Familieninformationen.
Müssen Kinder untersucht werden?
Das präsymptomatische Screening asymptomatischer Minderjähriger mit betroffenem Elternteil ist ein komplexes Thema, das Folgendes einschließt:
Es gibt keine universelle Empfehlung, dass „alle Kinder genetisch getestet werden müssen“. Die Entscheidung wird individuell in Absprache mit einem Nephrologen/Genetiker und der Familie getroffen, gemäß aktuellen pädiatrischen Konsensempfehlungen.
Ist ein genetischer Test nötig?
Ein genetischer Test kann in bestimmten Situationen besonders hilfreich sein, nicht routinemäßig bei jedem typischen Fall:
Bei bekannter familiärer pathogener Variante kann die reproduktionsmedizinische Beratung eine pränatale Diagnostik oder eine Präimplantationsdiagnostik umfassen, abhängig von Gesetzgebung, Verfügbarkeit und den Präferenzen des Paares – diese Seite stellt kein Protokoll zur Reproduktionsmedizin dar.
Ein genetischer Test ist bei jeder typischen ADPKD nicht verpflichtend.
Wie erfolgt die Diagnose? Die Rolle des Ultraschalls
Die Diagnose basiert meist auf einer Kombination aus Familienanamnese, Alter und Bildgebungsbefunden, wobei ein genetischer Test bei Bedarf eingesetzt wird (siehe oben). Der Ultraschall ist oft die erste Untersuchung, aufgrund seiner Zugänglichkeit, des Fehlens ionisierender Strahlung und der Fähigkeit, zahlreiche Zysten zu erkennen und die Nierengröße zu beurteilen.
Die diagnostischen Kriterien sind altersabhängig. Weit verbreitete einheitliche Ultraschallkriterien für Risikopersonen mit Familienanamnese berücksichtigen sowohl das Alter als auch die Anzahl der Zysten pro Niere – in jüngerem Alter genügen weniger Zysten für einen Verdacht, während in höherem Alter mehr beidseitige Zysten nötig sind, damit der Befund als diagnostisch gilt, mit entsprechenden Ausschlusskriterien in den höheren Altersgruppen.
Es gibt keine einfache universelle Regel der Art „X Zysten = ADPKD“ ohne Berücksichtigung von Alter und familiärem/genetischem Kontext – die Interpretation erfolgt stets durch den behandelnden Arzt.
MRT bei ADPKD
Das MRT hat eine höhere Sensitivität zur Erkennung kleiner Zysten im Vergleich zum Ultraschall und kann eingesetzt werden bei:
Das MRT ist nicht bei jedem ADPKD-Patienten verpflichtend – die Notwendigkeit entscheidet der behandelnde Arzt.
Was ist das Gesamtnierenvolumen (TKV)?
Das Gesamtnierenvolumen (Total Kidney Volume – TKV) kann als bildgebender Biomarker verwendet werden für:
- Die gesamte Krankheitslast (Burden).
- Die Vorhersage des Progressionsrisikos.
- Die Risikostratifizierung.
insbesondere bei typischer (beidseitiger, diffuser) ADPKD-Morphologie. Da die Nierengröße auch mit der Körpergröße des Patienten zusammenhängt, wird häufig das höhenadjustierte TKV (height-adjusted TKV – htTKV) verwendet, damit der Vergleich zwischen Patienten zuverlässiger ist.
Das TKV allein stellt keine vollständige Prognose dar – es wird stets zusammen mit Alter, Genotyp und dem Verlauf der Nierenfunktion beurteilt.
Mayo Imaging Classification
Die Mayo Imaging Classification und das TKV können bei geeigneten Patienten helfen, das Progressionsrisiko einzuschätzen.
Sie verwendet Alter und höhenadjustiertes Gesamtnierenvolumen (htTKV) zur Risikostratifizierung bei typischer, beidseitiger zystischer ADPKD-Morphologie (Typ 1) und ordnet Patienten anhand der geschätzten Wachstumsrate des Nierenvolumens und des damit verbundenen Progressionsrisikos Unterklassen zu. Atypische (nicht diffuse, asymmetrische) Morphologie wird separat klassifiziert (Typ 2) und anders beurteilt.
Wichtige Einschränkungen:
- Sie wird nicht mechanisch auf atypische Morphologie angewendet.
- Sie ist kein eigenständiger diagnostischer Test.
- Sie bedeutet nicht, dass ein bestimmter Patient zwangsläufig ein bestimmtes klinisches Ergebnis erreichen wird.
Rasche Krankheitsprogression & der PROPKD-Score
Die Identifikation von Patienten mit Risiko für eine rasche Progression ist besonders wichtig, da sie die Häufigkeit der Nachsorge und möglicherweise die Indikation für eine krankheitsmodifizierende Behandlung (Tolvaptan) beeinflusst. Folgendes kann in Kombination berücksichtigt werden:
Es wird kein einzelner Marker verwendet – die Einschätzung erfolgt immer kombiniert.
Der PROPKD-Score
Der PROPKD-Score ist ein prognostisches Instrument, das bei ausgewählten, genetisch charakterisierten Patienten eingesetzt werden kann, indem klinische Elemente (z. B. Geschlecht, frühe Hypertonie, frühe urologische Ereignisse) mit genetischen Daten kombiniert werden, um die Wahrscheinlichkeit einer raschen Progression einzuschätzen. Er ist nicht bei jedem Patienten erforderlich und kein Selbstbeurteilungsinstrument – seine Interpretation erfolgt durch den Nephrologen.
Symptome der polyzystischen Nierenerkrankung
Viele Patienten können lange Zeit asymptomatisch sein. Mögliche Manifestationen umfassen:
Nicht jedes dieser Symptome tritt bei jedem Patienten auf.
Bluthochdruck
Der Blutdruck ist einer der wichtigsten beeinflussbaren Faktoren, die bei ADPKD überwacht werden müssen.
Bluthochdruck kann früh im Krankheitsverlauf auftreten, hängt mit der Pathophysiologie der ADPKD selbst zusammen und ist ein wichtiger, beeinflussbarer Risikofaktor. Von Bedeutung sind:
- Regelmäßige Blutdruckmessung.
- Angemessene Blutdruckkontrolle gemäß den Anweisungen des behandelnden Arztes.
- Gesamtes kardiovaskuläres Risikomanagement.
Blutdruckzielwerte und bevorzugte Medikamentenklassen werden vom behandelnden Arzt gemäß den aktuellen Empfehlungen festgelegt – wir nennen hier keine konkreten Dosierungen.
Wie wird die Nierenfunktion beeinflusst? Kreatinin & eGFR
Ein normales Kreatinin schließt eine erhebliche Zystenlast bei einem jüngeren Patienten nicht aus.
Die geschätzte glomeruläre Filtrationsrate (eGFR) kann trotz zunehmenden Gesamtnierenvolumens jahrelang normal bleiben und später allmählich abnehmen. Die Abnahmegeschwindigkeit variiert erheblich zwischen Patienten.
Das Serumkreatinin und die berechnete eGFR sind wichtige Überwachungsparameter, aber ihr Verlauf über die Zeit ist oft aussagekräftiger als eine einzelne Messung. Siehe auch unsere Seite zum Kreatinin-Test.
Proteinurie / Albuminurie
Diese kann im Rahmen der Beurteilung einer chronischen Nierenerkrankung untersucht werden. Eine ausgeprägte Proteinurie ist kein typischer Befund der ADPKD – tritt sie in relativ deutlichem Ausmaß auf, kann eine Abklärung auf eine zusätzliche Nierenerkrankung nötig sein.
Hämaturie & Zystenblutung
ADPKD kann mit Hämaturie infolge von Zystenblutung, Steinen, Infektion oder anderen Ursachen einhergehen.
Nicht jede Hämaturie bei einem ADPKD-Patienten sollte automatisch den Zysten zugeschrieben werden. Anhaltende oder wiederkehrende Hämaturie kann eine vollständige urologische Abklärung erfordern. Siehe unsere Seite zu Blut im Urin.
Zystenblutung
Diese kann akute Flankenschmerzen, makroskopische Hämaturie oder vorübergehende Symptome verursachen. Sie erfordert eine Abgrenzung von einem Stein, einer Infektion, einem Tumor oder einer anderen Blutungsquelle – ein Protokoll zur Selbstbehandlung zu Hause wird ohne ärztliche Beurteilung nicht empfohlen.
Schmerzen bei ADPKD
Die Schmerzen können akut oder chronisch sein. Mögliche Ursachen sind:
Nicht jeder chronische Rückenschmerz sollte automatisch als ADPKD-bedingt betrachtet werden – eine klinische Abklärung ist erforderlich.
Nierensteine bei ADPKD
Steinleiden ist bei ADPKD-Patienten im Vergleich zur Allgemeinbevölkerung ein häufigeres klinisches Problem, vermutlich aufgrund anatomischer Veränderungen (Harnstau) und metabolischer Faktoren.
Für die detaillierte Diagnose und Behandlung von Nierensteinen siehe unsere spezielle Seite zu Nierensteinen – wir wiederholen hier keinen detaillierten Steinbehandlungsalgorithmus.
Harnwegsinfektion & Infektion einer Nieren- oder Leberzyste
Patienten mit ADPKD können eine untere Harnwegsinfektion, eine Pyelonephritis oder eine Zysteninfektion entwickeln – Zustände, die nicht identisch sind. Zur Pyelonephritis siehe unsere Seite zur Pyelonephritis.
Infektion einer Nieren- oder Leberzyste
Eine Zysteninfektion kann Fieber, lokalisierten Schmerz, Entzündungswerte und anhaltende Symptome verursachen und kann klinisch schwer von einer unkomplizierten Pyelonephritis ohne Zyste zu unterscheiden sein. Die therapeutischen Überlegungen können sich aufgrund der begrenzten Antibiotikapenetration in die Zyste, eines abszessähnlichen Verhaltens und der Notwendigkeit einer Drainage in ausgewählten Fällen unterscheiden.
Wir nennen hier kein konkretes Antibiotikaschema – die Auswahl erfolgt durch den behandelnden Arzt.
Extrarenale Manifestationen: Leberzysten & Andere
Die polyzystische Lebererkrankung ist eine sehr häufige extrarenale Manifestation der ADPKD.
Die meisten Leberzysten sind asymptomatisch. Eine große Leberzystenlast kann Völlegefühl, frühes Sättigungsgefühl, Beschwerden oder Masseneffekte auf benachbarte Organe verursachen. Wir gehen hier nicht ausführlich auf die Lebererkrankung ein – ihre Überwachung erfolgt bei Bedarf in Zusammenarbeit mit dem behandelnden Arzt/Hepatologen.
Seltenere extrarenale Assoziationen, die beschrieben wurden, umfassen ausgewählte Herzklappenanomalien, eine Divertikelkrankheit des Dickdarms und Bauchwandhernien – hier nur kurz erwähnt, ohne dass sie bei jedem Patienten ohne entsprechende Indikation Ziel eines umfangreichen Screenings sein sollen.
ADPKD & intrakranielle Aneurysmen
Im Vergleich zur Allgemeinbevölkerung besteht ein erhöhter Zusammenhang zwischen ADPKD und intrakraniellen Aneurysmen.
Das bedeutet nicht, dass jeder Patient ein routinemäßiges Hirn-MRT/MRA benötigt. Das gezielte bildgebende Screening betrifft vor allem Patienten mit:
- Persönlicher Vorgeschichte eines Aneurysmas/einer Subarachnoidalblutung.
- Starker Familienanamnese für ein Aneurysma.
- Einem Beruf mit hohem Risiko (z. B. Piloten).
- Großen geplanten Operationen/Transplantationskontext, wo Leitlinien dies unterstützen.
- Patientenwunsch nach einem informierten Gespräch mit dem Arzt.
Wir nennen hier kein bestimmtes Nachuntersuchungsintervall – dies wird individuell vom behandelnden Arzt/Neurologen festgelegt.
Ein gewöhnlicher Kopfschmerz bedeutet kein Aneurysma. Ein plötzlicher, extrem starker „Vernichtungskopfschmerz“ – besonders wenn er sich von jedem vorherigen Kopfschmerz unterscheidet – erfordert jedoch eine sofortige notfallmäßige Abklärung.
ADPKD, Nierenkrebs & die Bosniak-Klassifikation
ADPKD „verursacht“ nicht in absolutem Sinne Nierenkrebs. Der Zusammenhang zwischen ADPKD und Nierenzellkarzinom (RCC) ist komplexer und wird durch Faktoren wie fortgeschrittene chronische Nierenerkrankung, erworbene zystische Nierenerkrankung im Rahmen einer Dialyse oder den Transplantationskontext beeinflusst. Siehe unsere Seite zu Nierenkrebs.
Die Bosniak-Klassifikation bei ADPKD
Sehr wichtig: die Bosniak-Klassifikation wird nicht mechanisch auf jede der zahlreichen typischen Zysten in einer ADPKD-Niere angewendet. Bosniak betrifft vor allem die Charakterisierung einer konkreten, fokalen, verdächtigen zystischen Raumforderung – nicht das Gesamtbild zahlreicher typischer Zysten.
Wird innerhalb einer polyzystischen Niere eine atypische/anreichernde fokale Läsion festgestellt, ist eine gesonderte Abklärung der Nierenraumforderung erforderlich. Zur detaillierten Bosniak-Klassifikation siehe unsere Seite zur Einfachen Nierenzyste.
Wie wird ADPKD überwacht?
Die Überwachung ist individuell und kann Folgendes umfassen:
Es gibt kein einziges, universelles jährliches Überwachungsprotokoll, das bei jedem Patienten gleich angewendet wird – Häufigkeit und Inhalt der Nachsorge werden vom Nephrologen festgelegt.
Lebensstil: Wasser, Salz, Koffein & Eiweiß
Evidenzbasierte Elemente umfassen:
- Erhalt eines gesunden Körpergewichts.
- Regelmäßige körperliche Aktivität.
- Verzicht auf Rauchen.
- Angemessene Natriumzufuhr.
- Angemessene Flüssigkeitszufuhr.
- Gesamte kardiovaskuläre Risikoreduktion.
Der Lebensstil ist keine Behandlung, die die Zysten beseitigt.
Wasser & Vasopressin
Es gibt eine biologische Grundlage für die Unterdrückung von Vasopressin durch ausreichende Flüssigkeitszufuhr, aber es sollten keine übertriebenen oder gefährlichen Anweisungen der Art „trinken Sie X Liter pro Tag“ gegeben werden. Empfehlungen zur Flüssigkeitszufuhr müssen Nierenfunktion, Natrium, Herzerkrankungen, Medikamente und das Risiko einer Hyponatriämie berücksichtigen – sie werden vom Nephrologen individualisiert.
Koffein
Es gibt keinen Grund für ein pauschales Koffeinverbot – der Ansatz ist moderat und praktisch, entsprechend der aktuellen Evidenz.
Salz
Die Natriumzufuhr ist relevant für Blutdruck, kardiovaskuläres Risiko und das Fortschreiten der chronischen Nierenerkrankung, ohne dass eine extreme Diät erforderlich ist.
Eiweiß
Eiweißreiche Diäten werden ohne klinischen Kontext nicht empfohlen. Ebenso wird keine strenge Eiweißrestriktion ohne nephrologische Indikation auferlegt – der Ansatz folgt der aktuellen nephrologischen Leitlinie zu CKD/ADPKD.
Tolvaptan und ADPKD
Tolvaptan ist nicht für alle geeignet; es wird bei ausgewählten Patienten mit Risiko für rasche Progression eingesetzt.
Tolvaptan ist ein Vasopressin-V2-Rezeptor-Antagonist – eine krankheitsmodifizierende Behandlung, die bei ausgewählten Patienten mit Risiko für rasche Progression die Zunahme des Nierenvolumens und den Abfall der Nierenfunktion verlangsamen kann.
Die Eignung hängt von Faktoren wie Alter, Nierenfunktion, Hinweisen auf rasche Progression (z. B. Mayo-Klasse, eGFR-Verlauf) und möglichen Kontraindikationen ab – gemäß den aktuellen zugelassenen Eignungskriterien, die vom behandelnden Nephrologen festgelegt werden. Wir nennen hier keine bestimmten Alters-/eGFR-Grenzwerte, da diese je nach Zulassungsbehörde unterschiedlich sein und aktualisiert werden können.
Was bewirkt Tolvaptan?
Es beseitigt keine bestehenden Zysten und heilt nicht die genetische Ursache der Erkrankung. Bei ausgewählten Patienten kann es die Progressionsgeschwindigkeit verlangsamen.
Nebenwirkungen
Die häufigsten erwarteten Nebenwirkungen stehen mit dem Wirkmechanismus in Zusammenhang: Polyurie, Durst, Nykturie und ein Dehydratationsrisiko. Es wurden auch leberbezogene Nebenwirkungen beschrieben.
Tolvaptan & die Leber – Wichtige Sicherheitshinweise.
Die Behandlung mit Tolvaptan erfordert eine Ausgangsbeurteilung der Leberfunktion und eine geplante, regelmäßige Überwachung der Leberwerte, mit angemessener Reaktion auf auffällige Ergebnisse, gemäß den aktuellen zugelassenen Verschreibungsanforderungen. Wir schlagen hier keinen Selbstmanagement-Algorithmus vor – die Überwachung erfolgt ausschließlich durch den behandelnden Nephrologen.
Medikamente für Blutdruck und Schmerz
Die Blutdruckkontrolle ist ein wichtiger Bestandteil der ADPKD-Behandlung. Medikamentenklassen wie ACE-Hemmer oder Angiotensin-Rezeptorblocker (ARBs) werden nur im Kontext der aktuellen Empfehlungen erwähnt – wir nennen hier keine konkreten Dosierungen oder Verschreibungen.
Bezüglich Schmerzen wird bei Patienten mit chronischer Nierenerkrankung von einer chronischen Einnahme nichtsteroidaler Antirheumatika (NSAR) abgeraten. Die Schmerzbehandlung muss Nierenfunktion, Blutdruck, Blutungsrisiko und Chronizität berücksichtigen und vom behandelnden Arzt individualisiert werden.
ADPKD und Schwangerschaft
Viele Frauen mit ADPKD können erfolgreiche Schwangerschaften haben. Das Risiko wird durch Faktoren wie folgende beeinflusst:
- Bluthochdruck.
- Nierenfunktion.
- Proteinurie.
- Schweregrad der Erkrankung.
Bei geeigneten Patientinnen ist eine präkonzeptionelle Beratung erforderlich, in Zusammenarbeit von Nephrologe/Geburtshelfer. Dies ist keine pauschale Hochrisikoaussage für jede Frau mit ADPKD – die Beurteilung erfolgt individuell.
Besteht eine Indikation für Tolvaptan, müssen Kontraindikationen/Hinweise bezüglich der Schwangerschaft mit dem behandelnden Arzt gemäß den aktuellen behördlichen Vorgaben geprüft werden – wir schlagen hier keine eigenständige Medikamentenverwaltung vor.
Nephrologe oder Urologe?
Die langfristige Betreuung erfolgt hauptsächlich durch einen Nephrologen, während der Urologe Komplikationen wie Steine, Obstruktion, Hämaturie und verdächtige Nierenraumforderungen behandelt.
Die langfristige Überwachung der ADPKD liegt hauptsächlich beim Nephrologen: Fortschreiten der chronischen Nierenerkrankung, Blutdruckmanagement, Risikostratifizierung, TKV/Mayo-Klassenbeurteilung, Tolvaptan, Elektrolyt-/Stoffwechselprobleme sowie Dialyse-/Transplantationsplanung. ADPKD ist keine ausschließlich urologische Erkrankung.
| Nephrologe | Urologe | |
|---|---|---|
| Nierenfunktion | Hauptrolle | Ergänzend |
| Hypertonie/CNE | Hauptrolle | Nicht die Hauptrolle |
| Tolvaptan | Spezialisierte nephrologische Betreuung | Keine routinemäßige urologische Betreuung |
| Steine | Zusammenarbeit | Hauptrolle bei Eingriffen |
| Obstruktion | Zusammenarbeit | Hauptrolle |
| Hämaturie | Zusammenarbeit | Urologische Abklärung, wo erforderlich |
| Verdächtige Raumforderung | Zusammenarbeit | Hauptrolle bei Onkologie/Chirurgie |
Fortgeschrittene Niereninsuffizienz & Transplantation
Ausgewählte Patienten können im Laufe der Zeit eine fortgeschrittene chronische Nierenerkrankung und Niereninsuffizienz erreichen und eine Dialyse oder Nierentransplantation benötigen. Dies geschieht nicht bei jedem Patienten mit ADPKD.
Die Nierentransplantation ist die bevorzugte Nierenersatztherapie für geeignete Patienten mit Niereninsuffizienz. Die ADPKD wird nicht als vererbter zystischer Prozess des Spenders auf die transplantierte Niere „übertragen“.
Die Eignung für eine Transplantation wird individuell beurteilt und ist kein einfacher, universeller Prozess für jeden Patienten.
Ist bei ADPKD eine Nephrektomie nötig?
Nicht routinemäßig.
Die Entfernung der eigenen (nativen) polyzystischen Nieren kann bei ausgewählten Patienten aus Gründen wie folgenden erwogen werden:
gemäß der aktuellen interdisziplinären Praxis. Die Nephrektomie ist keine Standardbehandlung der ADPKD.
Drainage / Zysteneingriff
Ausgewählte dominante symptomatische Zysten können in manchen Fällen mit Punktion/Sklerotherapie, Zystenfensterung oder einer anderen interventionellen Technik behandelt werden. Dies behandelt nicht die gesamte ADPKD – von der Drainage einer einzelnen Zyste sollte keine Verlaufsänderung der Erkrankung erwartet werden.
Wann sofortige Abklärung nötig ist
Suchen Sie sofortige ärztliche Hilfe bei:
Ein urologischer/nephrologischer Notfall wird stets von einem neurologischen Notfall (z. B. Aneurysma-Verdacht) unterschieden – beide erfordern eine sofortige Abklärung im geeigneten Notfallrahmen.
Wie schnell schreitet ADPKD fort? Prognose
Es besteht eine erhebliche Variabilität in der Geschwindigkeit der Krankheitsprogression zwischen Patienten. Die Risikoeinschätzung basiert auf einer Kombination von Faktoren wie Genotyp, Alter, TKV, Mayo Imaging Classification, eGFR-Verlauf und klinischer Vorgeschichte.
Es gibt keine universelle Vorhersage der Art „in X Jahren werden Sie dialysepflichtig“ – das Risiko variiert erheblich zwischen Patienten.
„Werde ich dialysepflichtig?“
Nicht zwangsläufig.
Die moderne Risikostratifizierung hilft, Patienten mit langsamer versus rascher Progression zu identifizieren, damit eine angemessene Nachsorge- oder Behandlungsstrategie organisiert werden kann.
Können die Zysten verschwinden?
ADPKD ist eine genetische Erkrankung, und es gibt derzeit keine Behandlung, die alle Zysten beseitigt und die genetische Ursache korrigiert. Krankheitsmodifizierende Behandlungen (wie Tolvaptan) zielen auf die Verlangsamung der Progression ab, nicht auf eine Heilung.
Differenzialdiagnose: ADPKD vs. einfache Zysten vs. ARPKD
Mehrere Nierenzysten können bei verschiedenen Erkrankungen auftreten, nicht nur bei ADPKD: altersbedingte einfache Zysten, erworbene zystische Nierenerkrankung, andere erbliche zystische Erkrankungen (z. B. im Zusammenhang mit tuberöser Sklerose oder HNF1B-assoziierter Erkrankung) und medulläre zystische/tubulointerstitielle Erkrankungen – nur soweit klinisch relevant erwähnt, ohne dass diese Seite ein Genetik-Lehrbuch darstellt.
Die erworbene zystische Nierenerkrankung tritt meist bei fortgeschrittener chronischer Nierenerkrankung/Dialyse auf, ist keine erbliche ADPKD und hat einen anderen klinischen Kontext – sie sollte nicht damit verwechselt werden.
ADPKD vs. einfache Zysten
| Einfache Zysten | ADPKD | |
|---|---|---|
| Vererbung | Meist nicht | Meist genetisch |
| Anzahl | Eine oder mehrere mit dem Alter | Zahlreich, meist beidseitig |
| Nierengröße | Meist normal | Kann erheblich zunehmen |
| Nierenfunktion | Meist nicht beeinträchtigt | Kann fortschreitend abnehmen |
| Extrarenale Manifestationen | Nicht charakteristisch | Können auftreten (z. B. Leber) |
| Familien-Screening | Meist nicht nötig | Kann erforderlich sein |
ADPKD vs. ARPKD
ADPKD
- Autosomal-dominante Vererbung.
- Häufiger bei Erwachsenen.
- Vor allem mit PKD1/PKD2 und selteneren Genen assoziiert.
ARPKD
- Autosomal-rezessive Vererbung.
- Meist pädiatrische Manifestation.
- Anderes Gen/andere Pathophysiologie.
- Meist bedeutsame hepatische Beteiligung.
Der Weg des Patienten
Mehrere Nierenzysten / Familienanamnese
Zufallsbefund oder gezielte Untersuchung aufgrund der Verwandtschaft mit einer betroffenen Person.
Familienanamnese + Blutdruck + Nierenfunktion
Erste klinische Beurteilung.
Ultraschall
Beurteilung von Anzahl/Verteilung der Zysten und Nierengröße.
Sind die typischen ADPKD-Kriterien erfüllt?
Die zentrale Frage, basierend auf Alter und familiärem Kontext.
Ja ? Beurteilung von Nierenfunktion & Komplikationen
Überprüfung von eGFR, Blutdruck, urologischen Problemen.
Nein/atypisch ? MRT ± genetische Beurteilung
Weitere Bildgebung oder Differenzialdiagnose.
Beurteilung des Risikos einer raschen Progression
TKV / Mayo Classification ± genetische Daten, sofern erforderlich.
Standardbehandlung von CNE/Blutdruck
In Zusammenarbeit mit einem Nephrologen.
Prüfung der Tolvaptan-Indikation
Bei Vorliegen eines Risikos für rasche Progression.
Langfristige nephrologische Nachsorge
Parallel zur urologischen Beurteilung, wenn eine Komplikation auftritt (Stein, Obstruktion, Hämaturie, verdächtige Raumforderung, symptomatische Zyste).
Dies ist ein informativer Überblick, kein starres Diagnose-/Behandlungsschema – jeder Fall wird individuell mit dem behandelnden Nephrologen/Urologen besprochen.
Häufig gestellte Fragen (FAQ)
Was ist eine polyzystische Nierenerkrankung?
Es handelt sich hauptsächlich um die autosomal-dominante polyzystische Nierenerkrankung (ADPKD), eine erbliche Erkrankung, bei der sich in beiden Nieren fortschreitend zahlreiche Zysten entwickeln, mit erheblicher Variabilität im Verlauf von Patient zu Patient.
Bedeuten mehrere Zysten automatisch ADPKD?
Nein. Die Anzahl der Zysten allein reicht nicht aus – die Diagnose berücksichtigt Alter, Familienanamnese und das Verteilungsmuster der Zysten. Wenige verstreute einfache Zysten in höherem Alter sind meist ein unabhängiger, gutartiger Befund.
Wie wird ADPKD vererbt?
Autosomal-dominant – jede Schwangerschaft eines betroffenen Elternteils ist ein unabhängiges Ereignis mit einer Wahrscheinlichkeit der Weitergabe der pathogenen Variante. Das Fehlen einer bekannten Familienanamnese schließt ADPKD nicht aus, aufgrund von De-novo-Varianten oder nicht diagnostizierten Verwandten.
Was sind die Gene PKD1 und PKD2?
Es sind die beiden Hauptgene, die mit ADPKD assoziiert sind. Varianten in anderen, selteneren Genen können ebenfalls mit einem ADPKD-ähnlichen Phänotyp assoziiert sein. Der Genotyp kann mit unterschiedlichem Schweregrad der Erkrankung zusammenhängen, sagt aber den Verlauf bei einem einzelnen Patienten nicht mit absoluter Sicherheit voraus.
Müssen meine Kinder untersucht werden?
Es gibt keine universelle Empfehlung für einen genetischen Test bei jedem asymptomatischen Minderjährigen. Die Entscheidung wird individuell getroffen, unter Berücksichtigung psychosozialer, versicherungstechnischer und ethischer Aspekte, während die Blutdrucküberwachung auch ohne genetisches Ergebnis von Wert sein kann.
Wie wird ADPKD diagnostiziert?
Die Diagnose basiert meist auf einer Kombination aus Familienanamnese, Alter und Bildgebungsbefunden (vor allem Ultraschall), wobei die diagnostischen Kriterien altersabhängig sind. Ein genetischer Test wird in ausgewählten, nicht in allen Fällen eingesetzt.
Ist ein genetischer Test immer erforderlich?
Nein. Er kann besonders nützlich sein, wenn die Bildgebung unklar ist, keine Familienanamnese vorliegt, ein sehr junges Alter besteht, ein atypischer Phänotyp vorliegt, oder im Kontext einer Lebendnierenspende oder Familienplanung – nicht routinemäßig bei jeder typischen ADPKD.
Was ist das Gesamtnierenvolumen (TKV)?
Es ist ein bildgebender Biomarker der gesamten Krankheitslast, der – besonders bei typischer Morphologie – zur Einschätzung des Progressionsrisikos verwendet werden kann, oft angepasst an die Körpergröße des Patienten (htTKV).
Was ist die Mayo Imaging Classification?
Es ist ein Risikoklassifizierungssystem (Unterklassen innerhalb der Typen 1 und 2) basierend auf Alter und höhenadjustiertem TKV, das hauptsächlich bei typischer, beidseitiger zystischer Morphologie angewendet wird – kein eigenständiger diagnostischer Test.
Werde ich dialysepflichtig?
Nicht zwangsläufig. Das Risiko variiert erheblich zwischen Patienten. Die moderne Risikostratifizierung (Genotyp, Alter, TKV, Mayo-Klasse, eGFR-Verlauf) hilft, Patienten mit langsamer versus rascher Progression zu identifizieren und die Nachsorge entsprechend anzupassen.
Was ist Tolvaptan?
Es ist ein Vasopressin-V2-Rezeptor-Antagonist, eine krankheitsmodifizierende Behandlung, die bei ausgewählten Patienten mit Risiko für rasche Progression die Zunahme des Nierenvolumens und den Abfall der Nierenfunktion verlangsamen kann – ohne die Zysten zu beseitigen oder die genetische Ursache zu heilen.
Braucht jeder ADPKD-Patient Tolvaptan?
Nein. Es ist nicht für alle geeignet. Die Eignung wird vom Nephrologen anhand von Alter, Nierenfunktion, Hinweisen auf rasche Progression und Kontraindikationen beurteilt, und erfordert eine regelmäßige Überwachung der Leberfunktion.
Besteht ein Zusammenhang zwischen ADPKD und Hirnaneurysmen?
Im Vergleich zur Allgemeinbevölkerung besteht ein erhöhter Zusammenhang, das bedeutet aber nicht, dass jeder Patient eine routinemäßige Bildgebung des Gehirns benötigt. Das gezielte Screening betrifft vor allem Patienten mit persönlicher oder familiärer Aneurysma-Vorgeschichte oder besonderen beruflichen/chirurgischen Umständen.
Kann ADPKD Steine oder Harnwegsinfektionen verursachen?
Nierensteine und Harnwegsinfektionen, einschließlich Zysteninfektion, sind bei ADPKD-Patienten im Vergleich zur Allgemeinbevölkerung häufigere klinische Probleme, bedingt durch anatomische und metabolische Faktoren.
Was gilt für eine Schwangerschaft bei ADPKD?
Viele Frauen mit ADPKD haben erfolgreiche Schwangerschaften. Das Risiko wird durch Faktoren wie Blutdruck, Nierenfunktion und Proteinurie beeinflusst, weshalb in geeigneten Fällen eine präkonzeptionelle Beratung empfohlen wird.
Wann brauche ich einen Urologen und wann einen Nephrologen?
Die langfristige Überwachung der Erkrankung (Blutdruck, Nierenfunktion, Tolvaptan) liegt hauptsächlich in der Hand des Nephrologen. Der Urologe spielt eine wichtige Rolle bei Steinleiden, Obstruktion, abklärungsbedürftiger Hämaturie, einer verdächtigen Raumforderung oder symptomatischen Komplikationen, die einen Eingriff erfordern.
Verwandte Themen
Vereinbaren Sie Ihren Termin in Rhodos
Die polyzystische Nierenerkrankung erfordert eine langfristige nephrologische Nachsorge, während die urologische Beurteilung besonders wichtig ist, wenn Steine, Obstruktion, Hämaturie, wiederkehrende Infektionen, deutliche zystenbedingte Symptome oder eine verdächtige Nierenraumforderung auftreten.
Referenzen – Quellen
- KDIGO Controversies Conference on Autosomal Dominant Polycystic Kidney Disease — kdigo.org
- Pei Y, et al. Unified criteria for ultrasonographic diagnosis of ADPKD. J Am Soc Nephrol 2009;20:205–212.
- Irazabal MV, et al. Imaging classification of autosomal dominant polycystic kidney disease (Mayo Imaging Classification). J Am Soc Nephrol 2015;26:160–172.
- Cornec-Le Gall E, et al. The PROPKD score: a new algorithm to predict renal survival in ADPKD. J Am Soc Nephrol 2016;27:942–951.
- Torres VE, et al. Tolvaptan in patients with autosomal dominant polycystic kidney disease (TEMPO 3:4 trial). N Engl J Med 2012;367:2407–2418.
- Torres VE, et al. Tolvaptan in later-stage autosomal dominant polycystic kidney disease (REPRISE trial). N Engl J Med 2017;377:1930–1942.
- Cornec-Le Gall E, et al. Genetics and pathogenesis of autosomal dominant polycystic kidney disease. Nat Rev Nephrol 2019;15:713–726.
Medizinische Redaktion

Medizinisch geprüft von Dr. Marinos Vasilas – Urologe – Androloge
Dr. Marinos Vasilas führt eine urologische Privatpraxis in Rhodos und ist auf die Behandlung urologischer Komplikationen von Nierenerkrankungen spezialisiert, einschließlich der polyzystischen Nierenerkrankung, in enger Zusammenarbeit mit einem Nephrologen für die langfristige Betreuung der Erkrankung.
Vollständiges Profil ansehen


